
Ceroidlipofuszinose
Trainier deine Lernmuskeln!
Mit Flash Cards, Quiz und mehr
LoslegenSynonyme: NCL, CLN, neuronale Ceroidlipofuszinose
Englisch: ceroid lipofuscinosis
Definition
Neuronale Ceroidlipofuszinosen, kurz NCLs, sind eine heterogene Gruppe progressiver, neurodegenerativer, erblicher Erkrankungen, die u.a. mit Demenz, Epilepsie und Sehverlust einhergehen. Sie werden den lysosomalen Speichererkrankungen zugeordnet. Es existieren verschiedene Formen der Erkrankung, die in den meisten Fällen autosomal-rezessiv vererbt werden.
Epidemiologie
Betroffen ist eines von etwa 30.000 Neugeborenen. Damit sind die neuronalen Ceroidlipofuszinosen die häufigste Gruppe hirndegenerativer Krankheiten, die im Kindes- und Jugendalter ihren Anfang nehmen.
Genetik
Bisher sind zehn Typen der Erkrankung bekannt, die alle auf Mutationen in verschiedenen Genen beruhen. Die Vererbung verläuft autosomal-rezessiv. Eine Ausnahme stellt die adulte Form (CLN4) dar, die autosomal-dominant vererbt wird.
Symptome und Verlauf
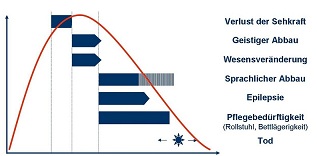
Die einzelnen CNL-Formen unterscheiden sich durch das Alter der Patienten bei Krankheitsbeginn. Die Hauptsymptome:
- Visusverlust
- Rückschritte der Entwicklung und Demenz
- Epilepsie
treten je nach Erkrankungsbeginn variabel auf.
Klassifikation
| Typ | Bezeichnung | betroffenes Gen | Manifestationsalter | andere Bezeichnung(en) |
|---|---|---|---|---|
| CLN1 | infantile NCL | PPT1 | spätes Säuglingsalter, auch Erwachsenenalter | Hagberg-Santavuori-Krankheit |
| CLN2 | (klassische) spätinfantile NCL | TPP1 | Kleinkindalter | Jansky-Bielschowsky-Krankheit |
| CLN3 | (klassische) juvenile NCL | CLN3 | Schulalter | Stengel'sche Krankheit, Vogt-Spielmeyer-Stock-Krankheit (VSS), Batten disease |
| CLN4 | adulte NCL (autosomal rezessiv oder dominant) | DNAJC5 | Erwachsenenalter | Kufs-Syndrom, Batten-Kufs-Syndrom |
| CLN5 | (finnische) spätinfantile NCL | CLN5 | Kleinkindalter | |
| CLN6 | Indisch-iberische NCL | CLN6 | Kleinkindalter | |
| CLN7 | türkische NCL | MFSD8 | Kleinkindalter | |
| CLN8 | nordische Epilepsie | CLN8 | Schulalter | |
| CLN9 | noch unbenannt | CLN9 | Schulalter | |
| CLN10 | noch unbenannt | CTSD | ab der Geburt |
Diagnostik
Bei der kongenitalen Form (CLN10) sind, im Gegensatz zu allen anderen CLN-Formen, die Kinder bereits ab Geburt eindeutig krank. Die Kinder fallen mit Mikrozephalie und Krampfanfällen auf. Die Diagnostik erfolgt durch Messung der Aktivität von Cathepsin D in Leukozyten oder Hautfibroblasten. Das lysosomale Enzyms wird durch das Gen CTSD codiert. Bei eindeutig verminderter Aktivität steht die Diagnose fest, doch sollte zusätzlich eine Mutationsanalyse des betroffenen Gens durchgeführt werden, um der betroffenen Familie eine sichere genetische Beratung zu ermöglichen.
Bei Beginn der Erkrankung im Kleinkindalter sollten als erstes Enzymtests (Palmitoyl-Protein-Thioesterase auffällig bei CLN1 und Tripeptidyl-Peptidase-1 bei CLN2) durchgeführt werden. Sind diese unauffällig, so sollte in Gewebeproben nach den charakteristischen Ablagerungen, den Ceroid-Lipofuszinen, gesucht werden.
Bei Erkrankungsbeginn im Schulalter sollte ein Blutausstrich auf Lymphozytenvakuolen untersucht werden. Sind diese vorhanden, so gilt die Diagnose der juvenilen CNL (CLN3) als sicher. Es kann zusätzlich eine molekulargenetische Analyse des CLN3-Gens erfolgen. Liegt dort keine Mutation vor, muss man an atypische Formen (z.B. protrahierter Verlauf einer CLN1 oder CLN2) oder andere Mutationen (z.B. CLN8 oder CLN9) denken. Zur Diagnosesicherung der CLN sollte auch hier in Gewebeproben nach den charakteristischen Ablagerungen, den Ceroid-Lipofuszinen, gesucht werden.
Therapie
Für die meisten Formen der Ekrankung existieren keine kausalen Therapien und es sind rein symptomatische Behandlungen angezeigt. Dabei steht eine umfassende palliativmedizinische Betreuung im Vordergrund.
Für die CLN2 besteht die Möglichkeit einer Enzymersatztherapie mit Cerliponase alfa.[1]
Weiteres
Quellen
- ↑ Pharmazeutische Zeitung Cerliponase alfa|Brineura®|40|2017], abgerufen am 29.11.2021